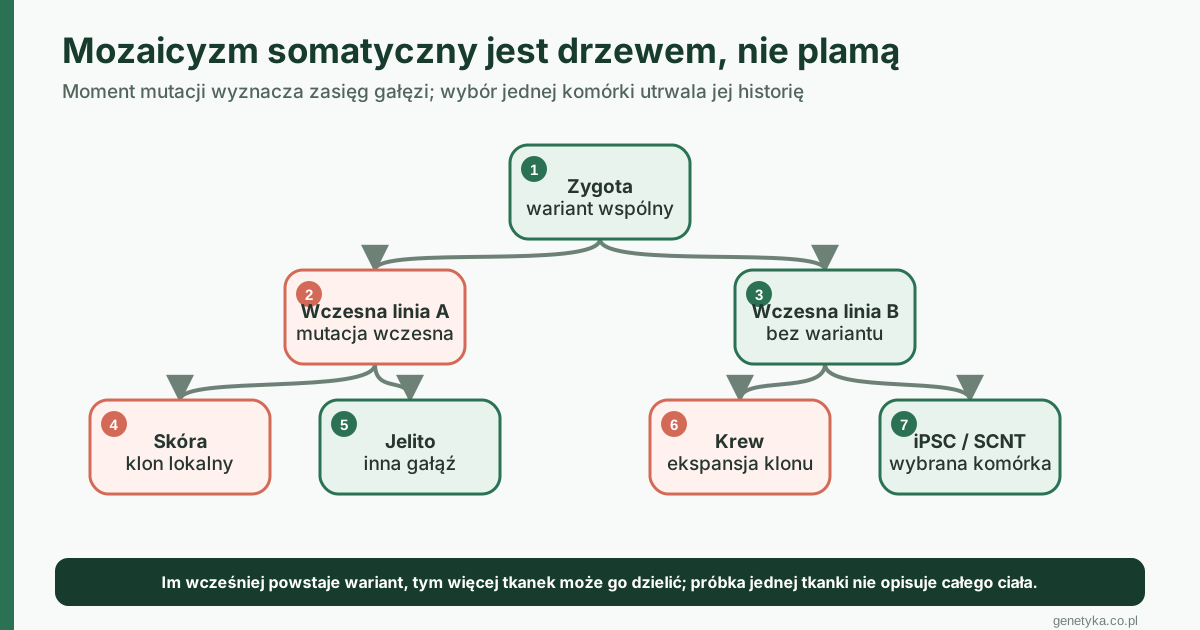
Genom zygoty jest początkiem historii, nie niezmiennym plikiem kopiowanym bez błędów do wszystkich komórek człowieka. W kolejnych podziałach powstają mutacje punktowe, indele, zmiany liczby kopii, rearanżacje chromosomowe i zmiany mitochondrialnego DNA. Jeżeli zmiana powstanie wcześnie, może objąć wiele narządów; jeżeli późno — pojedynczą kryptę jelitową, klon keratynocytów lub część komórek krwi. Dorosły organizm jest zatem populacją spokrewnionych linii komórkowych, których genomy nakładają się, ale nie są identyczne.
Mozaicyzm nie oznacza choroby. Większość zmian jest neutralna albo pozostaje poniżej progu funkcjonalnego. Znaczenie pojawia się wtedy, gdy wariant zaburza ważny gen, trafi do właściwej tkanki lub zwiększy zdolność klonu do ekspansji. Klonalna hematopoeza dobrze pokazuje różnicę pomiędzy mutacją, powiększeniem klonu i nowotworem: te trzy zdarzenia nie są synonimami.
W medycynie regeneracyjnej wybór pojedynczej komórki ma szczególną wagę. Jej warianty stają się wariantami całej wyprowadzonej linii iPSC, klonu komórkowego lub — hipotetycznie po SCNT — organizmu. Kontrola jakości nie może jednak polegać na obietnicy „komórki bez mutacji”: musi łączyć historię dawcy, dobór tkanki, analizę klonów, genom, mtDNA, stabilność hodowli i funkcję produktu. Artykuł porównuje bulk, deep i single-cell sequencing oraz pokazuje, czego każda metoda nie widzi.
Genom referencyjny nie jest genomem każdej komórki
Sekwencja odczytana z krwi jest zwykle traktowana jako reprezentacja konstytucyjnego genomu pacjenta. Dla wariantów odziedziczonych jest to często wystarczające. Nie wynika z tego, że neuron, hepatocyt i komórka naskórka mają identyczny katalog zmian nabytych. Każda linia przeszła inne podziały, ekspozycje i selekcję.
Mutacja postzygotyczna powstaje po zapłodnieniu. Mozaicyzm somatyczny oznacza, że tylko część komórek organizmu niesie określony wariant. Klon komórkowy to potomstwo wspólnej komórki założycielskiej. Klonalna ekspansja zachodzi, gdy dana gałąź zaczyna stanowić większy udział tkanki — z powodu przewagi selekcyjnej, regeneracji po uszkodzeniu, dryfu lub architektury niszy.
Mozaicyzmu nie należy mylić z chimeryzmem, w którym linie pochodzą z różnych zygot lub od różnych osób. Oba zjawiska mogą dać niski udział alternatywnego allelu, ale rodowód jest inny.
Frakcja alleliczna nie jest procentem komórek
Variant allele fraction, VAF, to udział odczytów niosących wariant wśród odczytów danego miejsca. Dla heterozygotycznego wariantu w diploidalnych komórkach zajmujących 20% próbki oczekiwany VAF wynosi około 10%, jeśli nie ma zmian liczby kopii, biasu mapowania ani domieszki innych populacji. Zależność przestaje być prosta przy aneuploidii, utracie allelu, amplifikacji, poliploidii hepatocytów i mtDNA występującym w wielu kopiach.
VAF jest właściwością próbki i testu. Nie opisuje automatycznie całego narządu. Biopsja może trafić w klon albo obok niego. Krew uśrednia komórki krążące, lecz nie neurony. Wynik 2% może oznaczać mały klon w jednorodnej próbce albo większy klon rozcieńczony komórkami innego typu.
Drzewo rodowe zapisane w mutacjach
Mutacja powstała w jednej komórce jest przekazywana jej potomkom. Warianty współdzielone przez kilka tkanek mogą więc działać jak naturalne kody kreskowe. Jeżeli wariant A występuje w mózgu i wątrobie, a późniejszy B tylko w części wątroby, można odtworzyć relację gałęzi bez obserwowania zarodka.
Lineage tracing na podstawie naturalnych mutacji nie wymaga wprowadzania znacznika, ale ma ograniczenia. Brak wykrycia może oznaczać brak linii albo zbyt małą próbkę. Mutacje mogą być homoplazjami, artefaktami amplifikacji lub podlegać selekcji. Drzewo jest estymacją opartą na niepełnym próbkowaniu, nie nagraniem każdego podziału.
Badania wczesnego rozwoju wykazały, że nierówne wkłady pierwszych linii mogą pozostawić ślad w dorosłych tkankach. To nie znaczy, że można z jednego wymazu odtworzyć kompletną embriologię konkretnej osoby.
Krajobraz zależy od architektury tkanki
Tkanka nie jest workiem wymieszanych komórek. Krypta jelitowa jest odnawiana przez lokalne komórki macierzyste i może zachowywać własny klon. Nabłonek przełyku tworzy konkurujące płaty. Wątroba ma strefy, poliploidię i regenerację po urazie. Neurony zwykle nie dzielą się po osiągnięciu dojrzałości, lecz zachowują zmiany powstałe w progenitorach i uszkodzenia gromadzone w długim życiu.
Mapa 1737 próbek dziewięciu narządów od tych samych dawców pokazała powszechne, lecz bardzo różne klonalne ekspansje. W przełyku i wpuście żołądka widoczne były makroskopowe klony, podczas gdy w jelicie lokalna architektura ograniczała je do mniejszych jednostek.1 „Liczba mutacji na komórkę” nie zastępuje mapy przestrzennej.
Skóra: ekspozycja i konkurencja klonów
Skóra otrzymuje promieniowanie UV nierównomiernie. Prawidłowo wyglądający naskórek może zawierać wiele klonów z mutacjami znanymi z nowotworów. Wykrycie takiego wariantu nie diagnozuje raka: potrzebne są kolejne zmiany, odpowiednia komórka, mikrośrodowisko i ekspansja przekraczająca kontrolę tkanki.2
Próbka z przedramienia nie reprezentuje skóry zakrytej ani mieszka włosowego. Obciążenie UV zależy od miejsca, zachowania i historii. Selekcja klonów może zwiększać ich udział mimo podobnego tempa powstawania mutacji. Dlatego sygnatura ekspozycji, burden i powierzchnia zajęta przez klon to trzy różne pomiary.
Jelito: krypta jako jednostka klonalna
Sekwencjonowanie pojedynczych prawidłowych krypt jelita grubego ujawniło ciągłe gromadzenie zmian oraz rzadkie warianty driver w tkance bez cech raka. Około 1% krypt osób w średnim wieku zawierało prawdopodobny driver, podczas gdy nowotwór pozostawał rzadkim wynikiem całego procesu.3
Krypta umożliwia czystszy odczyt klonu niż homogenat dużego fragmentu, ale nadal obejmuje wiele komórek potomnych. Mutacja obecna w całej krypcie mogła powstać w komórce macierzystej i utrwalić się przez neutralny dryf. Nie każda ekspansja oznacza silną przewagę biologiczną.
Wątroba: mutacja, regeneracja i choroba przewlekła
Mikrodysekcja setek grup hepatocytów pokazała wyższy burden w marskości niż w zdrowej wątrobie oraz duże klony ograniczone pasmami włóknienia.4 Tkanka chorobowa zmienia zarówno mutagenezę, jak i geometrię selekcji. Klon może się rozrosnąć, ponieważ regeneruje guzek po urazie, nie dlatego, że jest już nowotworem.
Hepatocyty bywają poliploidalne i mogą zmieniać ploidalność. Proste przeliczenie VAF na liczbę komórek jest więc szczególnie ryzykowne. Biopsja igłowa obejmuje mały obszar narządu; nie wykryje klonu po drugiej stronie wątroby.
Neurony: mozaika w tkance niedzielącej się
Mutacje neuronów pochodzą częściowo z proliferujących progenitorów, a częściowo powstają w dojrzałych komórkach wskutek uszkodzeń i naprawy DNA. Analizy single-cell wykrywają SNV, małe delecje, CNV i rzadkie insercje. Badanie 107 neuronów wykazało wzrost liczby somatycznych delecji z wiekiem oraz ich zwiększenie w zaburzeniach naprawy DNA.5
Pojedynczy neuron nie reprezentuje płata mózgu. Z kolei bulk może całkowicie zgubić wariant ograniczony do małej gałęzi. Amplifikacja genomu jednej komórki tworzy allele dropout i chimeryczne produkty. Wniosek powinien opierać się na metodzie dostosowanej do klasy wariantu i niezależnym potwierdzeniu.
Krew: dynamiczny zapis komórek macierzystych
Krwiotworzenie jest stale odnawiane przez wiele HSC. Z wiekiem różnorodność wkładów może spadać, a niektóre klony rosną. Clonal hematopoiesis opisuje nieproporcjonalny udział potomstwa jednej lub kilku HSC. CHIP ma dodatkowe kryteria: wariant związany z nowotworami mieloidalnymi, zwykle VAF co najmniej 2%, brak rozpoznanego nowotworu i brak wyjaśniającej cytopenii.
Granica 2% jest konwencją kliniczno-badawczą, nie biologicznym przełącznikiem. Czulsze metody znajdują mniejsze klony. Ryzyko zależy od genu, konkretnego wariantu, liczby zmian, VAF, dynamiki, morfologii krwi i pacjenta. Mutacja DNMT3A nie jest równoznaczna z białaczką, a klonalność bez znanego drivera nadal może istnieć.6
Trzy osobne zdarzenia
| Zdarzenie | Co wykazano | Czego jeszcze nie wykazano |
|---|---|---|
| obecność mutacji | część cząsteczek niesie wariant | że zmienia funkcję komórki |
| ekspansja klonu | potomstwo założyciela ma duży udział | że jest nowotworem |
| nowotwór | klon spełnia kryteria choroby | że pojedynczy wcześniejszy wariant był wystarczającą przyczyną |
Klon może rosnąć po zapaleniu, paleniu lub leczeniu cytotoksycznym, ponieważ środowisko selekcjonuje określone genotypy. Duże badania populacyjne pokazują, że większość CH nie ma rozpoznanego drivera, a zależności z chorobami pozakrwotwórczymi bywają niespójne.7 Asocjacja epidemiologiczna wymaga oddzielenia wieku, palenia i leczenia.
Wiek nie jest prostym licznikiem
Niektóre sygnatury mutacyjne narastają w przybliżeniu liniowo, dlatego bywają nazywane zegarowymi. Nie oznacza to, że każda tkanka z większą liczbą mutacji jest biologicznie starsza. Tempo zależy od podziałów, ekspresji, naprawy, ekspozycji i selekcji. Dwie komórki tej samej osoby mogą mieć różny burden mimo identycznego wieku kalendarzowego.
UV pozostawia inną sygnaturę niż dym tytoniowy. Stres oksydacyjny nie jest pojedynczą pieczątką możliwą do przypisania z każdej mutacji. „Historia ekspozycji” jest modelem opartym na rozkładzie wielu zmian i materiale odniesienia.
Jedna komórka jako założyciel linii
Jeżeli pojedyncza komórka daje początek kolonii, jej heterozygotyczne warianty jądrowe stają się zasadniczo wariantami wszystkich potomków. Zmiana, która w skórze dawcy miała VAF poniżej detekcji bulku, może osiągnąć około 50% w diploidalnym klonie. Klonowanie komórkowe nie tworzy jej wtedy od zera — ujawnia i utrwala rzadką gałąź.
Kolejne mutacje mogą powstać podczas ekspansji. Populacja wyprowadzona z jednej komórki przestaje być idealnie jednorodna, gdy rośnie. „Klonalna linia” opisuje wspólnego założyciela, nie brak późniejszej ewolucji.
iPSC: cztery źródła różnic
W linii iPSC trzeba rozdzielić:
- warianty germline dawcy;
- mozaikę obecną w pobranej tkance;
- selekcję konkretnej komórki podczas reprogramowania;
- zmiany powstające podczas reprogramowania, bankowania i pasażowania.
Reprogramowanie jest wąskim gardłem i silną zmianą stanu. Nie każdy fibroblast tworzy kolonię z równym prawdopodobieństwem. Wariant wspierający przeżycie lub proliferację może zostać wzbogacony. Długotrwała hodowla tworzy dalszą selekcję, w tym powtarzalne zmiany liczby kopii i aberracje szlaków związanych z p53.
Analiza wielu niezależnych klonów pomaga odróżnić wariant wspólny materiałowi od prywatnego dla kolonii. Nie eliminuje jednak ryzyka przez głosowanie większości: trzy podobne klony mogą pochodzić z tej samej rozszerzonej gałęzi tkanki.
mtDNA ma osobną dynamikę
Każda komórka zawiera wiele kopii mtDNA. Reprogramowanie i wybór klonu mogą przesuwać heteroplazmię. Analiza 146 linii iPSC wykazała utratę wielu związanych z wiekiem wariantów fibroblastów, ale także warianty swoiste dla iPSC i wzrost udziału niektórych zmian; subklony zachowywały odrębne profile podczas różnicowania.8
Sekwencja jądrowa prawidłowa według panelu nie opisuje jakości mitochondrialnej. Potrzebne są heteroplazmia, liczba kopii i funkcja. Temat rozwija artykuł Genom jądrowy i mitochondrialny jako jeden układ funkcjonalny.
SCNT: los jednej wybranej gałęzi
SCNT przenosi jądro konkretnej komórki do enukleowanego oocytu. Jeżeli rozwój dojdzie do końca, warianty jądrowe dawcy nie pozostają małą somatyczną mozaiką: stają się częścią konstytucyjnego genomu nowego organizmu. To fundamentalna konsekwencja wyboru założyciela.
Nie znaczy to, że klon SCNT jest genomowo jednorodny. Po transferze powstają nowe mutacje, mozaicyzm zarodkowy i odrębna dynamika mtDNA oocytu. QC komórki dawcy zmniejsza znane ryzyko, ale nie przewiduje wszystkich zmian ani epigenetycznego przeprogramowania.
Terapia autologiczna nie cofa historii somatycznej
„Autologiczny” mówi, że dawca i biorca są tą samą osobą. Nie mówi, że pobrana komórka jest reprezentatywna ani bezpieczna. Produkt z komórek krwi osoby z CHIP może utrwalić wariant krwiotwórczy. Produkt z fibroblastu poddanego UV może wywodzić się z lokalnego klonu. Znaczenie zależy od tego, w jaką linię komórka zostanie przekształcona i czy wariant daje przewagę po implantacji.
Ryzyka procesu omawia osobny artykuł Autologiczny produkt z iPSC. Tu kluczowa zasada brzmi: zgodność z pacjentem nie jest zgodnością ze „średnim genomem” jego wszystkich tkanek.
Bulk sequencing
Bulk dobrze wykrywa warianty germline i większe klony. Jest ekonomiczny, ma stabilny pipeline i pozwala ocenić wiele klas zmian. Jego granicą jest uśrednianie. Wariant 0,1% może zniknąć w błędzie sekwencjonowania; dwa klony z przeciwnymi CNV mogą tworzyć pozornie prawidłową średnią.
Większa głębokość nie rozwiązuje automatycznie błędu biblioteki. Tysiąc odczytów może pochodzić z niewielu oryginalnych cząsteczek po PCR. Potrzebne są UMI, złożoność biblioteki i walidowany limit detekcji.
Deep i duplex sequencing
Targeted deep sequencing koncentruje odczyty na wybranych genach i może wykryć małe klony, ale nie widzi zmian poza panelem. Duplex sequencing oznacza obie nici tej samej pierwotnej cząsteczki i odrzuca błędy obecne tylko na jednej. Pozwala zejść znacznie poniżej typowego tła NGS i ilościowo badać rzadkie mutacje.9
Cena to mniejsza efektywna wydajność i silne wymagania dotyczące liczby cząsteczek wejściowych. Wynik nadal dotyczy pobranej próbki. Milion poprawnie odczytanych cząsteczek krwi nie mówi o niewidocznym klonie w nerce.
Single-cell DNA sequencing
Single-cell wiąże warianty w jednej komórce i ujawnia strukturę klonalną. Może rozdzielić współwystępujące mutacje oraz wykryć rzadką populację. Jednocześnie whole-genome amplification tworzy nierówne pokrycie, dropout i artefakty. Liczba komórek jest zwykle mała względem narządu.
Sekwencjonowanie kolonii wyprowadzonych z pojedynczych komórek daje więcej DNA i czystszy genotyp, ale wprowadza selekcję hodowlaną. Komórki zdolne utworzyć kolonię nie są losową próbą tkanki. Dobór metody zależy od pytania, nie od prestiżu „single-cell”.
Analiza wielu tkanek
Wariant w krwi i nabłonku może być wczesny albo wynikać z domieszki leukocytów. Wariant tylko w skórze może być późny, ale brak w krwi nie określa momentu. Najmocniejsza rekonstrukcja wykorzystuje czyste typy komórek, kilka regionów narządu i relacje filogenetyczne wielu wariantów.
Nie ma rutynowego sposobu pobrania reprezentatywnej próbki całego zdrowego człowieka. Wielotkankowe atlasy pośmiertne dostarczają map populacyjnych, lecz nie są bezpośrednim QC żywego dawcy terapii.
Rozsądne QC materiału dawcy
| Kategoria ryzyka | Pytanie | Przykładowy pomiar | Granica wyniku |
|---|---|---|---|
| historia tkanki | jakie ekspozycje i klony są prawdopodobne | wiek, UV, palenie, leczenie | wywiad nie wykrywa wariantu |
| tożsamość | czy materiał pochodzi od właściwej osoby | STR/SNP | nie mierzy bezpieczeństwa |
| duże aberracje | czy są aneuploidie i CNV | kariotyp, array, WGS | małe subklony mogą zniknąć |
| SNV/indele | czy są warianty driver i patogenne | panel, WES/WGS, deep sequencing | panel nie obejmuje całego genomu |
| mtDNA | czy klon niesie ryzykowną heteroplazmię | deep mtDNA | sekwencja nie dowodzi funkcji |
| stabilność | czy zmiany rosną w pasażach | próbki seryjne | nie przewiduje zachowania in vivo |
| fenotyp | czy wariant przekłada się na produkt | test funkcji i proliferacji | ujemny test ma ograniczoną czułość |
QC powinno być proporcjonalne do produktu. Krótkotrwały model in vitro i trwały implant mają inne ryzyko. Nie chodzi o wyszukanie każdej neutralnej mutacji, lecz o połączenie krytycznych atrybutów z mechanizmem szkody.
Co właściwie zostało wykazane
- Somatyczne mutacje i klonalne ekspansje są powszechne w prawidłowych ludzkich tkankach.
- Tkanki różnią się burden, sygnaturami i przestrzenną architekturą klonów.
- Naturalne mutacje mogą rekonstruować część drzewa linii komórkowych.
- Obecność drivera w prawidłowej tkance nie jest równoznaczna z nowotworem.
- CHIP opisuje określony stan klonalny, a nie każdą mutację krwi.
- Wybór pojedynczej komórki może utrwalić jej warianty w linii iPSC lub innym klonie.
- Reprogramowanie i pasażowanie mogą selekcjonować istniejące oraz tworzyć nowe zmiany jądrowe i mitochondrialne.
- Bulk, duplex i single-cell sequencing mają różne measurands i żaden pojedynczy test nie mapuje całego organizmu.
Czego nadal nie wiemy
- Jak kompletna jest mapa klas mutacji w każdym typie zdrowej komórki i w każdym wieku.
- Które małe klony pozostaną stabilne, które zanikną, a które uzyskają przewagę po interwencji.
- Jak przewidywać znaczenie wariantu w docelowej linii różnicowania i po transplantacji.
- Jaki zestaw testów najlepiej równoważy czułość, koszt, ilość materiału i ryzyko produktu.
- Jak wiele zmian przypisywanych reprogramowaniu istniało wcześniej poniżej granicy detekcji.
- Jak reprezentatywnie ocenić żywego dawcę bez inwazyjnego próbkowania wielu narządów.
- Jak łączyć wynik genomowy z funkcją bez uznawania każdego wariantu za szkodliwy.